核心概要
- 2018年至2025年,FDA收到26,658,777份烟草产品申请;截至2025年底,131,915份仍未完成审评,平均等待1,266天。
- FDA完成烟草产品申请全流程平均耗时507天;PMTA前端筛选时间近年明显下降,但FDA仍无法系统监测180天科学审评时限是否实现。
- FDA的尼古丁袋试点涉及4家制造商和158份申请;2026年4月,FDA已将试点经验写入电子烟PMTA内部审评指导。
- FDA今年进一步将PMTA具体状态纳入ENDS和尼古丁袋执法优先级判断,申请进度正越来越直接影响产品市场准入和渠道风险。
2Firsts
2026年10月3日
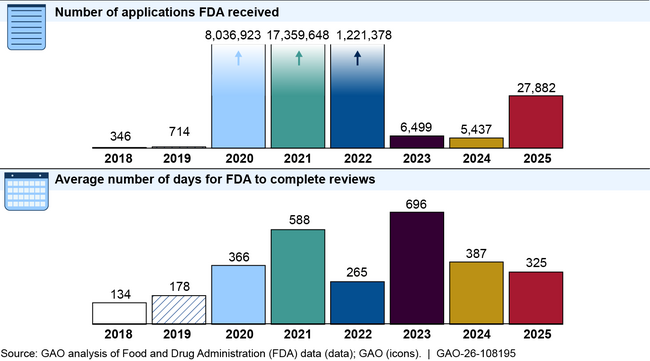
据美国政府问责局(U.S. Government Accountability Office,GAO)9月30日发布的审计报告,截至2025年12月31日,美国食品药品监督管理局(FDA)自2018年以来收到的烟草产品申请中,仍有131,915份没有最终审评结果。这批未结申请从提交至2025年底平均已经等待1,266天,大多数在2023年以前提交。
GAO同时发现,FDA现有数据系统无法完整记录科学审评真正开始的时间以及申请人补充资料期间的部分停表时间,因此无法系统判断PMTA等申请是否达到既定科学审评时限。美国卫生与公众服务部(HHS)已接受GAO建议,并表示FDA将升级系统,追踪三类上市前申请路径的实质性科学审评里程碑。
报告还披露,FDA已开始把近年来针对尼古丁袋测试的新型审评方式扩展至电子烟。2026年4月,FDA向内部审评人员发布指导,将尼古丁袋PMTA试点获得的部分经验纳入ENDS申请审评。
2600万份申请洪峰后,13.2万份仍待最终决定
GAO分析的是FDA在自然年2018年至2025年收到的烟草产品申请。
八年间,FDA共收到26,658,777份申请,其中2020和2021年合计达到25,396,571份,而2018和2019年两年合计仅1,060份。FDA官员表示,自2016年以来收到的超过2600万份申请中,大多数涉及电子烟。
这一申请洪峰发生在FDA将电子烟等产品纳入烟草监管之后。对于2016年8月8日已经上市的相关产品,制造商需要在2020年9月9日前提交上市前申请。
截至2025年底,FDA已完成对26,526,862份申请的审评,131,915份尚无最终决定。未结申请平均等待时间达到1,266天。
不过,2600多万份原始申请并不对应2600多万次独立科学审评。FDA从2020年开始将相似产品打包处理,例如把同一厂商不同口味但其他特征接近的产品合并审评。通过这一机制,26,658,777份individual applications被整合为18,197个bundled applications。
这也意味着,FDA当前面对的核心问题已经从2020年的申请数量洪峰,转向长期未结申请的最终处理,以及科学审评效率能否稳定提高。
PMTA前端筛选已提速,但科学审评“时钟”仍无法完整追踪
GAO计算,2018年至2025年,FDA完成一份烟草产品申请的全流程审评平均耗时507天。
不同路径差异较大:Substantial Equivalence Exemption平均331天,Substantial Equivalence平均560天。整体审评时间自2023年以来已经下降。
PMTA前端筛选历史上明显超过FDA内部目标:
| PMTA环节 | FDA目标 | 2018-2025年实际平均 |
|---|---|---|
| 接受申请(Accepted) | 7天 | 236天 |
| 拒绝接受(Refused to Accept) | 21天 | 542天 |
| 正式立案(Filed) | 7天 | 141天 |
| 拒绝立案(Refused to File) | 23天 | 116天 |
近年改善已经比较明显。PMTA进入正式立案状态的平均时间由2022年的845天降至2025年的156天;Substantial Equivalence申请被拒绝接受的平均处理时间则从2023年的596天下降至2025年的170天。
GAO报告中的507天覆盖整个申请流程,而PMTA的180天要求对应科学审评阶段。GAO发现的问题在于,FDA的数据系统并不能完整计算这一阶段真正用了多久。
FDA现有系统不完整记录科学审评实际开始时间,也没有完整记录FDA要求企业补充资料后应暂停计时的时间。2020年形成的大规模积压还导致部分申请在前一阶段结束后,并不会立即进入科学审评。
FDA因此无法系统监测PMTA的180天科学审评目标,以及Substantial Equivalence的73天和SE Exemption的48天目标。
HHS监察长办公室此前抽查的一小部分PMTA显示,科学审评实际耗时达到483至633天。2026年3月,FDA开始对少量申请人工追踪科学审评数据,但FDA官员表示,这种方式无法扩大到大规模申请。
HHS接受GAO整改建议,审评时效将进入系统化追踪
GAO最终只提出了一项正式建议:FDA应收集足够数据,准确监测所有烟草产品申请路径的科学审评是否达到时效目标,并持续追踪表现。
HHS在9月11日向GAO提交的正式回复中明确表示同意。
HHS称,FDA需要采用更正式、自动化的方法追踪实质性科学审评的指标和里程碑,并将升级系统,覆盖全部三类上市前申请路径。
HHS同时指出,FDA近年来的申请审评时间已经下降,并正在继续提高效率、可预测性和透明度,同时维持科学审评标准。
对企业而言,审评时效一旦能够被系统追踪,FDA对不同申请阶段的绩效、积压位置以及实际处理速度将更容易被国会、行业和监管审计机构持续衡量。
尼古丁袋试点改变FDA与申请人的互动方式,经验已进入ENDS审评
GAO报告中对新型尼古丁产品行业最具直接影响的信息之一,是FDA对尼古丁袋PMTA试点的详细披露。
FDA于2025年9月启动试点,共涉及4家制造商和158份产品申请。
试点并未改变产品获得营销授权所需要满足的科学标准,而是重新设计了审评过程中的沟通方式。FDA项目经理与申请人增加非正式互动,以便在出现材料问题时直接解决,而不是等到监管机构正式发函。
一家参与企业表示,FDA在试点中会直接与申请人沟通修改材料以满足要求,而非要求企业撤回申请后重新提交。
截至2025年12月,试点已有6款产品获得营销授权。截至2026年5月11日,其余152份申请仍处于科学审评阶段,当时尚无拒绝决定。
更重要的是,这一模式已经开始超出尼古丁袋。
2026年4月,FDA向审评人员发布内部指导,将尼古丁袋试点经验纳入电子烟PMTA审评。
同月,FDA还调整了等待多年后才进入科学审评的PMTA处理方式。审评人员可以在科学审评开始前联系制造商,询问是否存在有助于审评的新信息。
对于提交多年仍在等待审评的ENDS申请,这一变化降低了FDA依据多年以前材料进行最终科学判断的可能性,也提高了申请人及时补充最新研究和产品信息的重要性。
2026年授权节奏加快,尼古丁袋与ENDS连续获得营销许可
FDA今年的产品决定已经显示出审评活动增加。
FDA于8月4日通过尼古丁袋试点授权4款on!产品;8月19日再次向Helix Innovations产品发出营销许可令;8月21日授权Swedish Match USA的11款ZYN ULTRA尼古丁袋。FDA目前公开列出的获授权尼古丁袋总数为43款。
ENDS方面,FDA于5月向Glas产品发出营销许可令,并于8月28日授权JUUL2设备以及烟草味和薄荷味烟弹。
这些决定与GAO报告中的流程改革发生在同一时期:FDA正在减少前端筛选时间,加强与部分申请人的直接沟通,并把尼古丁袋试点方法带入ENDS审评。
对于拥有成熟法规团队、完整科学资料和持续补充证据能力的企业,PMTA审评提速意味着更快获得明确结果;对科学证据不足的申请,处理速度提高同样可能意味着更快获得拒绝决定。
“Pending PMTA”进一步细分,申请状态开始直接影响执法风险
FDA今年5月发布的新执法优先级政策,使PMTA所处的具体阶段进一步具有商业意义。
对于部分尚未获得营销授权的ENDS和尼古丁袋,如果其申请已经被FDAaccepted and filed,并满足指导文件中的其他条件,FDA表示通常不会将其列为优先执法对象。非烟草口味ENDS还需要在申请中包含足以支持FDA评估APPH标准的数据。
FDA同时继续优先针对没有提交PMTA、假冒、错误申报以及具有明显吸引未成年人特征的产品采取行动。
由此,市场过去常用的“PMTA pending”概念正在进一步细化。
对制造商、进口商、分销商和零售商而言,产品是否仅仅提交申请、是否被accepted、是否正式filed、是否进入科学审评以及最终是否获得营销授权,正在对应不同的监管和商业风险。
GAO在报告结论中也将审评完成度与执法直接联系起来:更多申请获得最终决定,将帮助FDA明确哪些产品可以合法销售,并针对未经授权产品采取行动。
这使审评提速具有双重市场影响——扩大获得营销授权的产品池,同时减少长期依赖未决申请状态留在市场的空间。
FDA重做PMTA申请入口,11月停止使用eSubmitter
FDA还在从申请入口削减流程摩擦。
GAO报告称,FDA于2025年秋升级电子申报门户,可自动验证部分必需信息及文件格式,替代此前由工作人员在acceptance阶段完成的部分人工检查。
2026年7月,FDA进一步升级CTP Portal NextGen,为PMTA和SE申请增加文件夹上传、文件直接标记和联系人信息复用等功能。
2026年11月14日之后,eSubmitter将不再用于PMTA和SE申请。 FDA鼓励申请人改用CTP Portal NextGen中的网页表格。
对于企业而言,前端系统标准化将减少部分格式和数据录入错误;对FDA而言,则可以把更多人工资源留给后续科学审评。
申请审评长期获得CTP最多资源,电子烟和尼古丁袋却不直接缴纳用户费
GAO对资金和人员的分析采用财政年度FY2018至FY2025口径。
FDA的烟草监管业务完全依靠烟草行业用户费。自2019财年起,法律授权FDA每年征收7.12亿美元。
现行用户费覆盖卷烟、雪茄、鼻烟、嚼烟、斗烟和手卷烟等类别,FDA没有法律权限直接向电子烟和尼古丁袋制造商征收这类烟草用户费。
与此同时,产品申请审评长期是CTP最大的资源投入方向。
2018至2025财年,FDA平均每年约投入:
- 2.92亿美元用于产品申请审评;
- 1.50亿美元用于公共教育和传播;
- 1.31亿美元用于合规与执法;
- 1.56亿美元用于管理、行政和间接费用。
负责申请审评的Office of Science人员由2018财年的338人增加至2025财年的586人,八年间平均占CTP人员的49%。
CTP整体人员在2024财年达到1,195人的高点后,于2025财年降至1,090人。
FDA在2025财年末还将3.74亿美元烟草用户费结转至2026财年,高于此前六个财年2.21亿至近2.80亿美元的水平。FDA表示,计划在2026财年增加对申请审评以及合规执法的投入。
这组数据表明,PMTA等申请审评并非FDA烟草监管中的边缘业务,而是CTP长期最大的资金和人员投入方向。随着电子烟和尼古丁袋成为申请审评的重要工作量来源,审评资源、用户费结构和监管效率之间的关系也将继续受到行业和国会关注。
审评提速将重新划定美国新型尼古丁产品的市场边界
GAO认为,更稳定、可监测的审评时效将提高申请流程的可预测性,而更多最终决定将帮助FDA明确哪些产品可以合法销售,并推进针对未经授权产品的执法。
这对电子烟和尼古丁袋行业的影响已经不再局限于“申请要等多久”。
对于品牌商,PMTA申请质量、科学证据和与FDA沟通能力将直接影响获得最终决定的速度;对于进口商和零售渠道,产品处于哪个PMTA阶段将越来越成为评估经营风险的重要信息;对于供应链企业,美国客户的申请状态和最终营销决定也将更直接影响订单持续性。
FDA目前正在同步推进审评提速、申请系统自动化、风险分级执法和更多产品最终决定。GAO审计所揭示的历史积压,正逐步转化为一个更明确的商业问题:哪些产品能够进入并长期留在美国合法的新型尼古丁产品市场。
关注2Firsts,及时了解全球烟草与尼古丁行业监管政策、市场变化及产业趋势。
封面图源:U.S. Government Accountability Office
欢迎向 2Firsts 提供相关线索、投稿、联系访谈或针对本文发表评论。
请联系:info@2firsts.com,或在 LinkedIn 上联系两个至上 2Firsts CEO 赵童(Alan Zhao)。
声明
1. 本文仅供专业研究用途,聚焦行业、技术与政策等相关内容。文中涉及的品牌与产品,仅为客观描述之目的,不构成对任何品牌或产品的认可、推荐或宣传。
2. 含尼古丁产品(包括但不限于卷烟、电子烟、加热烟草、尼古丁袋)具有显著健康风险。使用者须遵守其所在辖区的相关法律法规。
3. 本文不应作为任何投资决策或相关建议的依据。对于内容中的任何错误或不准确之处,2Firsts不承担直接或间接责任。
4. 未达到法定年龄的个人禁止访问或阅读本文。
版权声明
本文为2Firsts原创内容,或转载自第三方来源并已明确标注出处。其版权及使用权归2Firsts或原始版权所有方所有。任何个人或机构未经授权,不得复制、转载、分发或以其他形式使用本文内容,违者将依法追究法律责任。
如有版权相关事宜,请联系:info@2firsts.com
AI辅助声明
本文部分内容可能借助AI工具完成翻译或编辑,以提升效率。但由于技术限制,可能存在误差。建议读者参考原始来源以获取更准确的信息。
欢迎读者指出可能存在的问题,请联系:info@2firsts.com