要点速览
● PMTA积压明显下降: 待审PMTA从2025年初约45万份降至2026年9月初约13.5万份;等待受理的申请从约2.6万至3万份降至约600份。
● 180天审评目标: CTP表示,未来希望实现从“完整申请”开始计算的、更具可预测性的180天审评时间;目前Phase 3科学审评时间仍从实质性科学审评正式启动时计算。
● sPMTA试点机制: 当前补充PMTA通常采用单轮审评,一般不发送缺陷函;申请人需要在首次提交时提供充分材料,并对数据桥接作出科学说明。
● 备用供应商与尼古丁变更: CTP鼓励企业提前规划备用供应商;尼古丁浓度、盐型、来源及pH等变化,都可能影响sPMTA适用性和数据桥接。
● SE积压仍然较大: 截至9月初,CTP仍有超过5.03万份SE报告待审,并通过“mega-bundle”等方式集中处理相似申请。
2Firsts
华盛顿特区,2026年10月6日
美国食品药品监督管理局(FDA)烟草产品中心(Center for Tobacco Products,CTP)官员周二进一步披露了上市前烟草产品申请(Premarket Tobacco Product Application,PMTA)的最新待审数据,并详细介绍了当前审评时间、补充申请、备用供应商以及实质等同性(Substantial Equivalence,SE)报告积压等执行层面的情况。
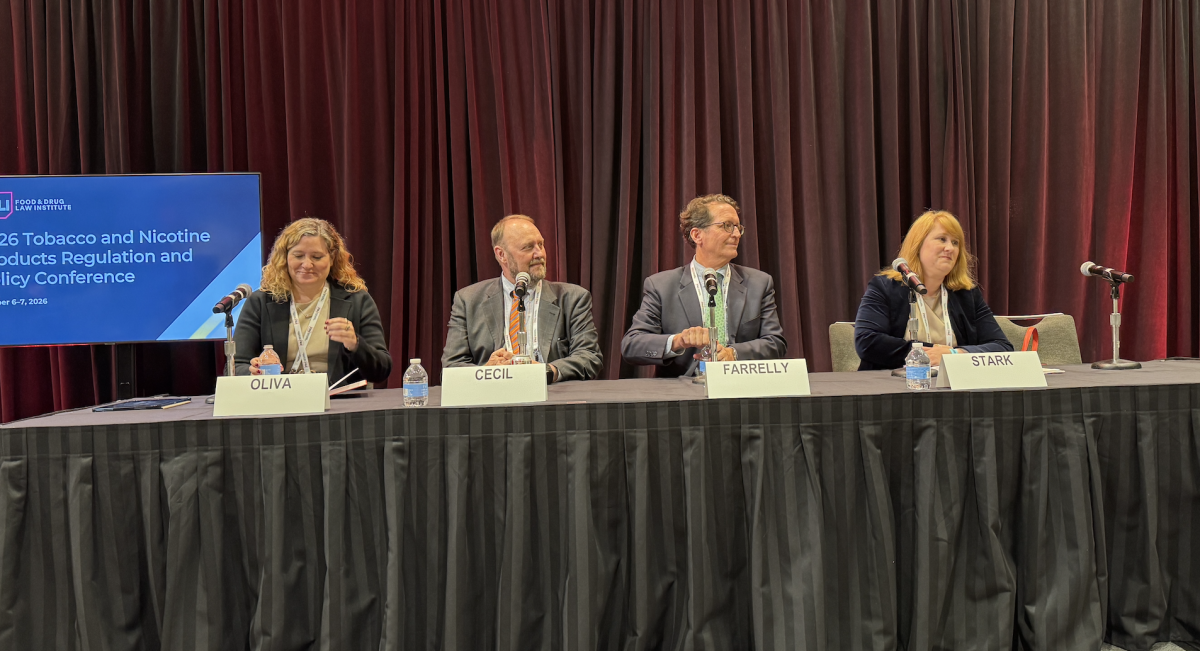
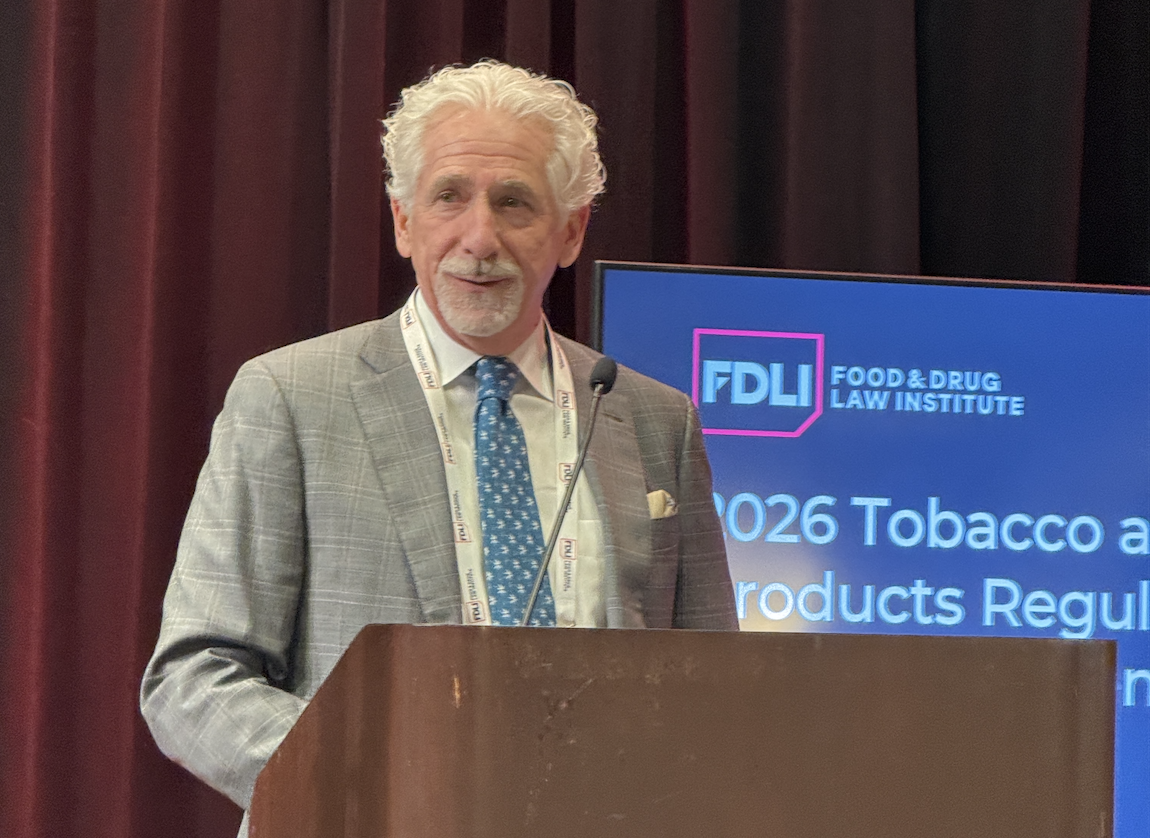
相关讨论出现在2026年烟草与尼古丁产品监管与政策大会(Tobacco and Nicotine Products Regulation and Policy Conference)的一场论坛中。该场论坛题为“与CTP科学办公室坦诚对话:战略方向与重点举措”(Candid Conversation with CTP’s Office of Science: Strategic Direction and Initiatives)。
参会嘉宾包括FDA烟草产品中心科学办公室主任Matthew Farrelly、科学办公室副主任Cristi Stark,以及科学办公室监管管理副主任Todd Cecil。论坛由Fox Rothschild LLP合伙人、食品药品法律研究所(FDLI)董事会成员Beth G. Oliva主持。
2Firsts在现场参加了此次论坛。
待审PMTA从45万份降至13.5万份
Cristi Stark在现场进一步披露了PMTA待审数据。
她表示,2025年初,CTP约有45万份待审PMTA。到2026年9月初,这一数字已降至约13.5万份,降幅约70%。
2025年初,大约有2.6万至3万份申请正在等待受理。到2026年9月1日,这一数字已降至约600份。
Stark表示,目前CTP一般预计在收到申请后的约30天内,告知申请人其申请是否被受理。如果申请人没有收到回复,可以联系其监管项目经理(regulatory project manager)。
CTP科学办公室目前设有9个PMTA审评团队,资源会根据不同产品类别的工作量进行分配。CTP官员表示,PMTA审评仍然是优先事项,负责其他审评路径的人员也可能根据优先级变化被重新调配。
这些数据进一步补充了CTP主任Bret Koplow当天稍早的表态。Koplow表示,PMTA整体待审积压已下降约70%,受理阶段的积压则下降了99%以上。
PMTA审评仍存在阶段性排队
CTP官员进一步说明了PMTA不同审评阶段的时间计算方式。
简化来看,PMTA审评流程可以理解为:
申请提交 → 受理(Acceptance)→ 立卷审查(Filing)→ Phase 3实质性科学审评(Substantive Scientific Review)→ 最终决定
CTP官员表示,目前在受理和立卷审查之间仍然存在排队情况。
立卷审查阶段的相关时间,是从CTP正式启动立卷审查时开始计算,而不是在申请被受理后立即开始计算。
进入Phase 3后,科学审评时间则从CTP正式启动实质性科学审评时开始计算。
官员表示,此次论坛中讨论的相关审评时间均按**日历日(calendar days)**计算,而不是工作日。
一旦申请进入实质性科学审评阶段,CTP会为该轮审评制定包含多个节点的内部时间表,并持续跟踪审评进度。
CTP:未来目标是从完整申请起实现180天审评
当被问及CTP未来是否能够实现从完整申请开始计算的180天审评时,Stark表示:
“是的,如果从完整申请开始计算,我认为我们最终能够做到。”
原文:“Yes, from a complete application, I see us getting there.”
她同时表示,该机构目前仍在朝这一目标推进。
Stark称,随着受理和立卷审查效率提高,CTP希望逐步提高从完整申请到最终决定的整体审评时间可预测性。
不过,目前CTP对Phase 3科学审评时间的计算,仍然是从实质性科学审评正式启动时开始。
因此,目前所讨论的180天科学审评时间,并不等同于申请提交后180天内必然完成全部流程。受理、立卷以及不同阶段之间的排队时间,仍可能影响申请的实际总时长。
GAO报告后,CTP将追踪完整审评时长
论坛还讨论了美国政府问责局(Government Accountability Office,GAO)近期发布的一份报告,该报告涉及FDA对烟草产品审评时间的追踪能力。
Stark表示,GAO的结论“是公平的,而且并不令人意外”。
原文:
“It was fair. It was not a surprise.”
她表示,CTP现有系统在最初设计时,并没有预期到后来实际收到如此大规模的申请,也没有预期到不同审评阶段之间会出现如今这样的排队情况。
CTP计划进一步追踪每轮审评的起止时间、申请在各阶段的排队时长、积压是否缩短,以及从申请开始到最终完成审评的总时长。
Stark将后一种方式称为**“cradle-to-grave” tracking**,即从头到尾的完整流程追踪。
sPMTA试点通常采用单轮审评
CTP官员还介绍了补充上市前烟草产品申请(Supplemental Premarket Tobacco Product Application,sPMTA)试点。
sPMTA主要用于已经获得授权的产品发生一定修改后,申请人希望在原有授权和既有数据基础上提交补充申请,而不是完全从零开始提交一份新的标准PMTA。
CTP强调,sPMTA和标准PMTA适用相同的**“有利于保护公众健康”(APPH)**标准。
在适当情况下,申请人可以引用已经获得授权产品中的部分信息,用于支持修改后产品的申请。
官员表示,这一路径最初是针对相对有限的产品变更而设计的,但并不意味着只能用于“轻微变更”。某项修改是否适合通过sPMTA路径提交,取决于具体变更的性质以及申请人能够提供的支持性证据。
CTP鼓励申请人在正式提交前与机构沟通。官员表示,如果仅在计划提交申请前几周才申请会议,可能没有足够时间获得并吸收FDA的反馈意见。
在当前试点中,sPMTA通常采用单轮审评,而且CTP一般不会发送缺陷函(deficiency letter),让申请人获得另一轮补充缺失材料的机会。
因此,申请人需要在首次提交时就提供充分的支持性资料。
如果申请人希望引用已获授权产品的数据,还需要说明为什么拟议的产品变更不会影响被引用的数据,而不能只是简单要求FDA参考此前的申请。
这一做法通常被称为数据桥接(bridging)。
例如,即便只是口味变化,也仍可能需要提交针对该具体产品的表征数据、成分信息、检测数据以及其他相关资料。
CTP同时强调,sPMTA仍处于试点阶段,适用范围和操作流程可能根据后续经验继续调整。
尼古丁变化可能影响sPMTA适用性
CTP官员表示,目前某些涉及尼古丁的变更通常被认为超出了补充申请路径原本预期的适用范围。
现场提到的例子包括:
● 尼古丁浓度变化;
● 尼古丁盐变化;
● 尼古丁本身发生其他实质性变化。
如果供应商变化导致尼古丁来源不同,或者产品特征发生变化,也可能需要进一步审查。
CTP官员强调,并不是所有供应商变更都会被同样处理。
对于尼古丁袋,官员特别提到,在判断是否可以从已获授权产品桥接数据时,**游离尼古丁释放(free nicotine delivery)**和pH值都是重要考虑因素。
即便pH调节剂发生较小变化,或者口味变化引起pH变化,也可能影响尼古丁释放以及药代动力学(pharmacokinetics,PK)。
CTP鼓励企业提前规划备用供应商
CTP官员鼓励考虑使用替代或备用供应商(alternate supplier / backup supplier)的制造商尽早提出相关问题,包括在产品申请仍处于审评阶段时就与CTP沟通。
CTP建议企业在申请审评阶段就讨论备用供应来源,而不要等到供应链中断后再提出。
官员表示,如果替代供应来源最终导致形成不同的产品,相关产品可能需要分别获得授权。
现场提到,零部件停产、运输中断以及其他供应链问题,都可能使制造商需要建立多个供应来源。
CTP官员提醒,制造商自身发生的供应链紧急情况,并不会自动成为FDA的优先审评事项。
因此,CTP鼓励企业在问题发生前提前规划备用供应商。
超过5.03万份SE报告仍待审
截至9月初,CTP仍有超过50,300份实质等同性(Substantial Equivalence,SE)报告处于待审状态。
SE是美国烟草监管中的另一条上市前路径。其核心是将新产品与符合条件的参照产品(predicate product)进行比较,判断新产品是否具有“实质等同性”,以及相关差异是否会引发不同的公共健康问题。
CTP官员表示,大批相互关联的申请会带来较大的审评压力,因为即使产品之间具有相似性,每一项产品仍然需要评估其自身的产品特定信息。
为了处理这一积压,CTP目前正在通过官员所称的**“mega-bundle”**方式,将相似的SE申请集中处理。
在这一方式下,CTP会把涉及相似产品和相似参照产品比较的申请归在一起,而不是按照较小批次逐批处理。
CTP表示,在5万多份SE报告待审的情况下,继续按小批量逐批审评并不可持续。
如果实验室产能或其他实际限制影响申请人按时回复缺陷函,CTP也愿意考虑延期申请(extension request)。
尼古丁袋试点经验已用于ENDS审评
CTP官员表示,尼古丁袋试点中积累的一些经验已经应用于电子尼古丁传送系统(Electronic Nicotine Delivery Systems,ENDS)的审评工作。
ENDS是美国监管体系中常用于指代电子烟及相关电子尼古丁产品的术语。
CTP表示,尼古丁袋试点期间,科学办公室精简了部分内部审评模板,使审评人员更聚焦于与产品类别相关的关键信息。
此后,部分经验已经被用于ENDS审评。
官员表示,由于尼古丁袋和ENDS属于不同产品类别,尼古丁袋试点中的做法并不能全部直接移植,但其中一些流程改进已经被纳入ENDS审评。
此次10月6日的讨论发生在CTP主任Bret Koplow当天上午主题演讲之后。Koplow在演讲中介绍了PMTA改革、科学审评能力、按产品类别优化审评,以及补充PMTA等更广泛的监管重点。
2Firsts将继续从华盛顿现场报道,并持续关注FDA烟草产品审评、PMTA改革以及美国烟草和尼古丁监管的最新进展。
2026年10月6日,FDA烟草产品中心(CTP)科学办公室官员在华盛顿举行的FDLI烟草与尼古丁产品监管与政策大会上参加“与CTP科学办公室坦诚对话”论坛。图中从左至右为Beth G. Oliva、Todd Cecil、Matthew Farrelly和Cristi Stark。图片来源:2Firsts拍摄。
背景:什么是PMTA?
PMTA是FDA针对新烟草产品的重要上市前审评路径之一。对于电子烟、尼古丁袋等大量新型烟草和尼古丁产品,企业通常需要向FDA提交产品、制造、化学、毒理、行为及公共健康影响等相关资料。
FDA据此判断产品上市是否符合“有利于保护公众健康”(Appropriate for the Protection of the Public Health,APPH)的法定标准。
因此,PMTA的审评速度、积压规模和具体审评方式,直接影响相关产品能否获得美国市场授权。
欢迎向 2Firsts 提供相关线索、投稿、联系访谈或针对本文发表评论。
请联系:info@2firsts.com,或在 LinkedIn 上联系两个至上 2Firsts CEO 赵童(Alan Zhao)。
声明
1. 本文仅供专业研究用途,聚焦行业、技术与政策等相关内容。文中涉及的品牌与产品,仅为客观描述之目的,不构成对任何品牌或产品的认可、推荐或宣传。
2. 含尼古丁产品(包括但不限于卷烟、电子烟、加热烟草、尼古丁袋)具有显著健康风险。使用者须遵守其所在辖区的相关法律法规。
3. 本文不应作为任何投资决策或相关建议的依据。对于内容中的任何错误或不准确之处,2Firsts不承担直接或间接责任。
4. 未达到法定年龄的个人禁止访问或阅读本文。
版权声明
本文为2Firsts原创内容,或转载自第三方来源并已明确标注出处。其版权及使用权归2Firsts或原始版权所有方所有。任何个人或机构未经授权,不得复制、转载、分发或以其他形式使用本文内容,违者将依法追究法律责任。
如有版权相关事宜,请联系:info@2firsts.com
AI辅助声明
本文部分内容可能借助AI工具完成翻译或编辑,以提升效率。但由于技术限制,可能存在误差。建议读者参考原始来源以获取更准确的信息。
欢迎读者指出可能存在的问题,请联系:info@2firsts.com