要点速览
● PMTA与烟草减害: CTP正在进一步把产品审评效率与帮助成年吸烟者获得经过科学审评的较低风险替代选择联系起来,同时继续维持青少年保护要求。
● 更具类别针对性的审评: 尼古丁袋试点经验正在向其他产品类别延伸,CTP已在归档阶段使用category-specific questions,并推动更有针对性的审评工具,而不是完全采用“一刀切”模式。
● 提高审评可预测性: PMTA待审数量已大幅下降,CTP正推动从申请到最终决定的全流程时间追踪,并讨论未来实现从完整申请开始计算180天审评周期的目标。
● 强化产品生命周期监管: sPMTA试点更加关注产品修改、数据桥接、备用供应商和首次提交完整性,企业的监管规划正在从“首次授权”延伸到整个产品生命周期。
● 监管能力仍是瓶颈: CTP目前仅有9个PMTA科学审评团队,同时仍面临大量积压申请和招聘权限限制,流程改革仍受到资源约束。
2Firsts
华盛顿特区,2026年10月7日
2026年,美国烟草和尼古丁市场进入了一个监管变化明显加快的阶段。
FDA烟草产品中心(Center for Tobacco Products,CTP)经历了领导层调整。2026年9月,Bret Koplow正式被任命为CTP主任。与此同时,FDA陆续推出新的监管和执法措施,加快产品审评效率改革,并先后对电子烟和尼古丁袋产品作出新的上市许可决定。这些变化正在重新影响行业对两个问题的判断:什么样的产品能够进入美国合法市场,以及FDA未来准备以怎样的方式进行监管。
在这一背景下,2Firsts赴美国进一步观察市场和监管变化,先后参加了9月25日在纽约举行的New Approaches Summit,以及10月6日在华盛顿举行的Food and Drug Law Institute(FDLI)烟草和尼古丁产品监管与政策会议。
两场会议之间,又出现了一个重要监管节点。
9月28日,FDA宣布将评估上市前烟草产品申请(Premarket Tobacco Product Application,PMTA)监管框架的调整,包括可能启动新的规则制定程序,以取代现行框架。FDA表示,未来的制度应当更好反映市场现实,并提高监管的清晰度和可预测性。
而在此前三天的New Approaches Summit上,Koplow已经提出CTP当前的四项重点工作:防止青少年开始使用烟草产品;帮助成年吸烟者戒烟,或完全转换到健康风险明显较低的产品;改善消费者和医疗专业人员对不同烟草产品相对风险的理解;以及减少未经授权烟草产品的市场占比。
更重要的是,他明确表示:
“PMTA路径建立在烟草减害基础之上。”
“The PMTA pathway is predicated on tobacco harm reduction.”
三天后,FDA宣布重新评估PMTA框架。
八天后,在华盛顿FDLI会议上,Koplow以及CTP科学办公室(Office of Science)的多名高级官员,又用一整天的公开讨论,对产品审评、科学证据、审评时间、sPMTA和产品修改等问题进行了更具体的解释。
将这些发言放在一起,可以看到一条逐渐清晰的监管路径。
这种变化并不意味着CTP正在放弃“适合保护公众健康”(Appropriate for the Protection of the Public Health,APPH)这一法定标准,也不意味着FDA已经从针对具体产品的授权转向按类别统一授权。
真正发生变化的,是围绕这一法定标准运行的审评机制:不同产品类别的特征开始获得更多重视;已经积累的科学知识和标准可能被更多利用;审评人员被要求更加聚焦于真正影响监管决定的证据;审评时间和流程需要更加可预测;而对于已经获得授权产品的后续修改,CTP也在尝试建立与修改性质和复杂程度更加匹配的审评路径。
与此同时,CTP也在利用这些公开场合解释自身面临的现实限制,包括人员不足、申请积压和招聘权限问题,并要求制造商提高科学投入、改善申请质量、更早与FDA沟通,并把监管规划延伸到产品获得首次授权之后。
从烟草减害到“受监管市场”
Koplow 9月25日在纽约的发言,是理解目前CTP监管思路最清晰的起点。
他对CTP任务的描述,并不仅仅是决定哪些烟草产品应该获得授权,而是建立一个既能够保护青少年,又能够让成年吸烟者获得风险相对较低替代选择的受监管市场。
Koplow强调,没有任何烟草产品是安全的,完全戒除仍然是最有利于健康的结果。
但对于经过多次尝试仍然继续吸烟的成年人,如果能够完全从卷烟转向风险较低、并已经获得FDA上市许可的替代产品,其健康风险可能显著降低。
他说:
“一个受监管的市场既保护青少年,也帮助成年人。”
“A regulated marketplace protects youth and helps adults.”
他在纽约提出的四项CTP重点,都围绕这一逻辑展开:青少年预防、帮助成年人戒烟或转换、改善相对风险认知,以及减少未经授权产品。
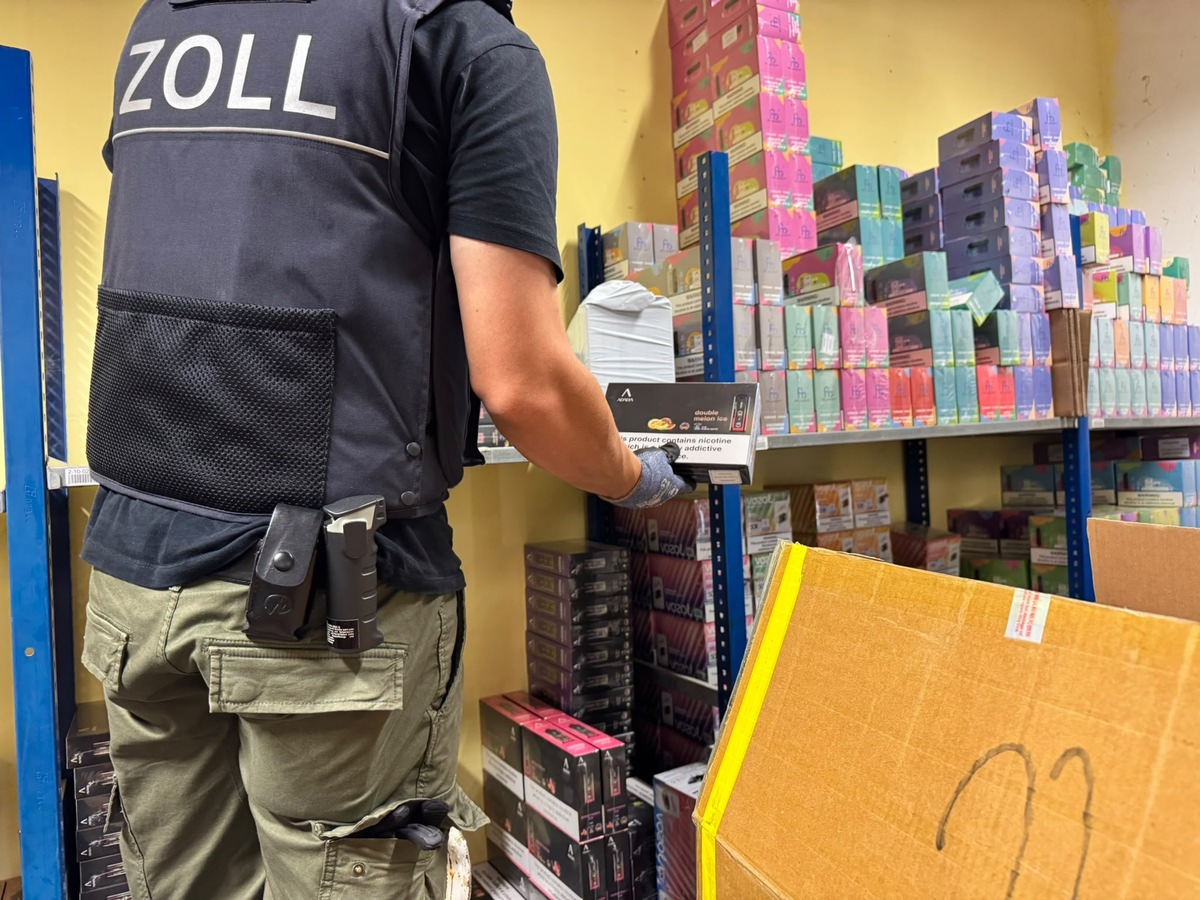
其中,未经授权电子烟市场的规模,是Koplow多次强调的问题。
在FDLI会议上,他引用基于Circana追踪的便利店和杂货渠道数据称,截至2025年12月,未经授权产品估计占这些渠道美国电子烟销量的近70%。
Koplow认为,一个试图摆脱卷烟的成年人,可能会在同一个货架上同时看到已经获得FDA授权和未经授权的替代产品,而消费者往往很难区分两者。如果一次转换尝试因为产品表现等原因失败,消费者可能重新回到卷烟。
相对风险认知同样是这一监管逻辑中的重要部分。
Koplow在FDLI引用的数据表明,认为电子烟危害低于卷烟的美国成年人比例,从2012年的约51%下降至2022年的不足17%。
与此同时,烟草减害并不意味着青少年保护的重要性下降。
Koplow引用2025年全国青少年烟草调查(National Youth Tobacco Survey)数据称,尽管近年来青少年烟草使用总体下降,美国仍有约200万名初高中学生报告当前正在使用某种烟草产品。
设备访问限制(Device Access Restrictions,DAR)技术,是CTP试图平衡成年收益与青少年风险的一个具体例子。
Koplow谈到通过身份验证、智能手机配对和定期生物识别等方式,将产品使用限制在21岁及以上成年人。当这类技术能够实质性降低青少年接触产品的风险时,他表示:
“关于口味的风险计算会发生变化。”
“The risk calculus around flavors changes.”
但他同时强调,设备访问限制并不是非烟草口味产品可能获得授权的唯一途径。如果证据能够证明成年吸烟者的潜在收益超过青少年风险,这类产品仍可能达到APPH标准。
对于产品授权在一个受监管市场中扮演的角色,CTP科学办公室主任Matthew Farrelly当天稍晚在FDLI的发言也有所呼应。
他说:
“当我们作为一个办公室、作为一个中心授权一个产品时,我们对此感到自豪。”
“When we as an office and as a center authorize a product, we take pride in that.”
这一表述并不意味着CTP设定了增加授权产品数量的目标,但它显示,CTP科学办公室将授权视为一种积极的APPH监管判断,而不仅仅是一项行政程序的完成。
FDA重新评估PMTA框架
FDA 9月28日的公告,使讨论从监管目标进入了制度设计层面。
Koplow在FDLI表示,现行PMTA规则制定时,FDA还没有积累后来对数百万产品申请进行实际审评的经验。
无论行业还是监管机构,都经历了一个学习过程。
他说,许多早期申请甚至缺少开展科学审评所需要的基础信息,包括成分数据、毒理学评估,以及能够显示产品对成年吸烟者具有实质性潜在收益的证据。
这些并不是边缘性技术要求,而是作出公共卫生判断所需要的基本信息。
Koplow表示,未来可能进行的PMTA框架调整,应当提高规则清晰度和可预测性、提高效率,并减少CTP科学人员和申请人双方不必要的行政负担。
在FDA考虑未来变化期间,现行PMTA规则仍然有效。
但仅仅修改规则,并不能解决CTP当前的全部审评问题。
目前,CTP只有9个PMTA科学审评团队。
Koplow在FDLI现场说:
“我希望我们的科学审评团队数量能够增加到现在的两倍以上。”
“I would like to see us more than double the number of scientific review teams that we have.”
他把人员不足部分归因于CTP现有的招聘权限。
Koplow表示,FDA其他中心可以使用Title 21 Alternative Pay and Personnel System,以更加灵活的方式招聘并为科学和技术人员提供薪酬,而CTP目前不具备同样权限。
改变这一情况最终需要国会采取行动。
因此,PMTA改革不仅是一个监管制度设计问题,也是一个监管能力问题。
2026年10月6日,FDA烟草产品中心(CTP)科学办公室官员在华盛顿举行的FDLI烟草与尼古丁产品监管与政策大会上参加“与CTP科学办公室坦诚对话”论坛。图中从左至右为Beth G. Oliva、Todd Cecil、Matthew Farrelly和Cristi Stark。图片来源:2Firsts拍摄。
“一种模式并不一定适合所有产品”
从纽约到华盛顿,最明确的一条变化,是CTP越来越强调不同烟草产品类别之间的差异。
在New Approaches Summit上,Koplow表示:
“对于科学审评而言,一种模式并不一定适合所有产品。”
“For scientific review, one size doesn’t necessarily fit all.”
在FDLI会议上,他进一步以CTP的尼古丁袋试点项目作为例子。
与电子烟等产品相比,Koplow将尼古丁袋描述为一个相对同质化的产品类别。它们没有电池和加热元件,涉及的科学问题和风险特征也与ENDS存在明显区别。
他说:
“审评流程应该反映这种差异。”
“The review process should reflect that.”
CTP已经通过尼古丁袋试点项目授权23款产品。
Koplow将这一试点称为:
“我们希望在适当情况下继续借鉴的模式。”
“A model we want to build on where it’s appropriate to do so.”
科学办公室官员随后表示,尼古丁袋试点中的部分经验已经应用到ENDS审评,包括采用更加精简的内部审评模板,让审评人员更加集中于与监管决定最相关的信息。
与此同时,他们也强调,并不是所有尼古丁袋试点经验都可以直接转移到ENDS,因为两个产品类别之间存在实质差异。
在当天下午稍晚的论坛中,CTP科学办公室副主任Cristi Stark给出了更加具体的例子。
在讨论归档审查(filing review)时,她表示:
“我们已经开始从产品类别的角度来看这个问题。”
“We started looking at that from a category perspective.”
她随后补充:
“我们的团队在归档阶段已经有针对不同产品类别设置的问题。”
“We have category-specific questions for our team for filing.”
至少在归档审查阶段,CTP已经开始根据不同产品类别设置针对性问题,而不是对所有产品完全机械地使用同一套问题。
但这仍然不同于“按产品类别进行授权”。
CTP科学办公室监管管理副主任Todd Cecil表示,只有当CTP对一个产品类别已经积累了足够稳定的科学认识之后,更广泛地利用类别层面的知识才更加合理。
他同时提醒,ENDS仍然包含差异很大的各种产品,不能简单假设整个类别具有统一的健康影响。
目前可以确认的是:更具产品类别针对性的工具已经进入实际审评流程,但最终APPH判断仍然建立在具体产品申请的证据之上。
CTP真正需要看到什么?
FDLI另一条重要讨论线索,是如何确定FDA真正需要哪些科学证据才能作出监管决定。
Cecil用一句话概括:
“你需要看到什么?而不只是你想看到什么——你真正需要看到什么?”
“What do you need to see? And not just what do you want to see — what do you need to see.”
他把这种区分描述为行业长期要求的审评精简的一部分。
Farrelly在谈及科学办公室的监管科学研究组合时,也表达了类似思路。
他说,一项研究应该能够明确说明,它最终如何服务于产品审评、申请人、监管决定或者监管决定的沟通。
他的提问是:
“当我们完成这项工作以后,它将如何被使用?”
“When we are done with this, how will it be used?”
其重点并不一定是要求更少的数据,而是更加清晰地区分:哪些数据是监管决定真正需要的,哪些只是科学上可能有兴趣了解的信息。
基于共识的科学标准(consensus-based standards)是CTP希望更多使用的工具之一。
Cecil表示:
“基于共识的标准,是我们希望参与、也是我们能够参与的地方。”
“The consensus-based standards is where we want to play, it’s where we can play.”
在进一步讨论FDA其他中心用于认可或者依赖自愿性共识标准的机制时,Cecil表示:
“我们正在做类似的事情。”
“We are working on one like that.”
并补充:
“这是我们非常有兴趣推进的事情。”
“It is something that we are very interested in pursuing.”
但这一机制的具体形式、范围以及正式监管地位目前仍不明确。CTP尚未正式发布一份针对烟草产品的自愿性共识标准指南。
Farrelly还表达了对经过验证的建模方法(validated modeling)的开放态度。
他认为,建模可能整合多项研究的信息,从而提高效率,但如果未来要更多依赖这类方法,必须有足够的科学验证,而且不能降低产品审评所采用的科学标准。
这些讨论指向一个共同方向:已经积累的科学知识、经过验证的方法以及产品类别经验,未来可能被更加有效地利用,而不是每一个审评问题都重新从零开始。
但标准化并不意味着只有一种科学路径。
Stark在最后一场论坛中直接表示:
“如果它没有写在法规中,那它就不是一个要求。”
“If it’s not in a regulation, it is not a requirement.”
她表示,如果指导文件推荐一种数据验证或测试方法,申请人仍可以提出另一种有科学依据的方法,并解释为什么替代方案是适当的。
CTP正在尝试提高“审评人员到底需要什么”的一致性,同时保留申请人在“如何回答这些科学问题”上的合理灵活性。
“可预测性”开始从审评天数转向全流程
“Predictability”是CTP近期公开发言中出现频率最高的词之一。
在FDLI会议上,官员们用一系列数字说明了目前的进展。
Stark表示,2025年初,CTP约有45万份PMTA处于待审状态。
到2026年9月初,这一数字已经下降至约13.5万份,降幅约70%。
等待接收审查决定(acceptance determination)的申请数量,则从2025年初约2.6万至3万份,下降至2026年9月1日约600份。
但接收审查阶段积压大幅下降,并不意味着整个PMTA体系已经具备可预测性。
CTP官员承认,不同审评阶段之间仍然存在等待队列(queue)。
例如,归档审查阶段的目标时间,是从CTP正式启动归档审查时开始计算,而不是申请通过接收审查后立即开始。
目前Phase 3科学审评的计时,也是在实质性科学审评正式启动之后才开始。
当被问到CTP未来是否能够实现从一份完整申请开始计算180天的审评周期时,Stark回答:
“是的,如果从一份完整申请开始,我认为我们能够做到。”
“Yes, from a complete application, I see us getting there.”
她同时强调,CTP目前仍在朝这个目标推进。
另一个变化,是CTP准备改变如何衡量审评时间。
Stark表示,CTP计划追踪审评周期何时开始和结束、申请在等待队列中停留多长时间、这些队列是否正在缩短,以及一份申请从开始到审评完成的总时间。
她把最后一种指标称为:
“cradle-to-grave”
即从进入系统到最终完成的全流程时间追踪。
对于申请人而言,这种指标可能比单纯统计科学审评人员真正处理一份申请用了多少天更有意义。
Koplow还在FDLI披露,CTP目前已经在部分审评工作中使用人工智能工具。
他没有说明AI具体被应用在哪些任务或者审评阶段,但表示这些技术被用于提高效率,同时保护申请材料的安全性和完整性,并强调最终监管决定仍然由CTP工作人员作出。
AI可能提高效率,但无法解决一个更基础的问题:CTP目前仍然只有9个PMTA科学审评团队。
授权之后:产品生命周期监管的重要性上升
CTP目前另一个明显变化,是越来越关注产品获得上市许可令(Marketing Granted Order,MGO)之后的监管问题。
Koplow用补充PMTA(supplemental PMTA,sPMTA)试点解释这一变化。
他说,对于已经获得授权的产品,一些修改并不一定需要接受与全新产品相同强度的审评。
与修改性质和复杂程度更加匹配的路径,可以减少申请人的不必要负担,同时释放CTP科学资源,用于处理真正需要更复杂审评的申请。
科学办公室官员随后提供了更多细节。
他们强调,sPMTA仍然需要满足与完整PMTA相同的APPH标准。
但如果申请人能够合理说明为什么已经授权产品的数据仍然适用于修改后的产品,就可能在sPMTA中对这些数据进行桥接(bridging)。
Stark表示,目前的试点把补充申请中的修改大致分成三类:
minor(轻微)、moderate(中等)和complex(复杂)。
她给出的例子不是一张固定的监管分类表,但这一结构表明,CTP正在测试一种根据修改性质和复杂程度匹配审评方式的方法。
这一试点也改变了申请人对缺陷信(deficiency letter)的预期。
Stark表示,目前sPMTA试点通常采用一个审评周期,而且CTP通常不会发出缺陷信,让申请人在审评过程中再获得一轮补交缺失数据的机会。
因此,企业不能假设提交之后还会有第二次机会补齐材料。
申请人需要在首次提交时提供足够完整的支持性信息,包括解释为什么原授权产品的数据可以合理地桥接到修改后的产品。
Stark说:
“我们正在努力做的,是给这个过程带来可预测性。”
“What we’re trying to do is bring predictability to this.”
这也意味着,企业在申请提交之前需要承担更多准备责任。
CTP官员多次鼓励企业更早规划供应商、零部件和其他产品特征变化。
在当天第一场科学办公室论坛中,官员们明确表示,制造商应该在供应中断发生之前就考虑备用供应商,而不是等到问题出现之后再寻求解决。
Stark随后进一步表示,如果制造商已经能够预见未来可能使用备用供应商、不同容器封闭系统(container-closure systems)或者不同产品尺寸,那么应考虑在最初申请阶段就把这些可能性纳入,使CTP能够提前进行评估。
漫长的审评队列还带来了一个更现实的问题:一份申请可能尚未获得授权,产品本身已经发生变化。
Stark以2020年提交、到2026年仍在待审的申请为例。
她表示,如果供应商发生变化,并因此导致产品本身已经成为修改后的产品(modified product),申请人不能简单地把变化后的产品替换进原来的待审申请。
她说:
“这属于一种修改,需要提交新的申请。”
“That’s a modification that requires a new application.”
Stark也承认,这对已经在系统中等待多年的申请会造成明显现实困难,并表示CTP愿意听取解决建议,正在:
“尝试用更有创造性的方式处理这个问题。”
“Trying to be creative in how we’re attacking this.”
尼古丁本身发生变化,也可能影响此前数据能否继续桥接。
CTP官员提到,尼古丁浓度、尼古丁盐、尼古丁来源或者pH变化,都可能影响产品特征,并在部分情况下改变尼古丁释放或者药代动力学(pharmacokinetics,PK)。
类似的生命周期问题还涉及设备和口味。
Stark表示,在已经获得授权的设备上增加年龄限制功能,同时进行特征性口味(characterizing flavor)修改,在部分情况下可能适合通过complex sPMTA路径接受审评。
但她讨论的是这种修改是否适合通过sPMTA路径提交,而不是该产品最终是否能够满足APPH标准,更不意味着增加年龄限制技术之后,口味产品就一定能够获得授权。
这也与Koplow此前关于设备访问限制技术可能改变口味产品青少年风险计算的表述形成呼应。
对于企业而言,一个更直接的变化正在出现:
PMTA越来越难被视为一个“拿到首次授权就结束”的项目。
供应链、未来产品迭代以及预期中的修改,都需要更早进入监管规划。
CTP也在解释自己的限制
FDLI并不只是CTP告诉行业“应该怎么做”的场合。
CTP高级官员也利用这次会议集中说明监管机构自身面临的问题。
9个PMTA科学审评团队,是最直观的例子。
另一个问题,是实质等同路径(Substantial Equivalence,SE)目前仍然存在的大量积压。
截至9月初,CTP仍有超过50,300份SE报告处于待审状态。
官员们表示,为了处理这些积压,CTP正在通过所谓“mega-bundle”的方式,把大量相似申请集中到一起进行处理,而不是继续以较小批次顺序推进。
这形成了一个明显对比:PMTA接收审查阶段的积压已经大幅下降,但体系其他部分仍然承受巨大的历史工作量。
针对当前收到SE缺陷信的企业,Stark还给出了一个非常具体的程序性建议。
如果实验室能力或其他现实因素导致企业难以在规定时间内完成回复,CTP愿意考虑延期申请(extension request),但所有延期仍然是逐案处理(case-by-case),并不是自动批准。
她明确提醒申请人不要等到90天回复期限快结束时才提出延期。
她说:
“在第一周就和我们沟通。”
“Engage with us in that first week.”
申请人需要说明额外时间将如何使用,提供具体的测试和回复计划,并说明这些计划如何解决CTP提出的缺陷。
Stark还承认,CTP现有系统最初并不是按照后来实际收到的申请数量设计的,也没有为随后出现在不同审评阶段之间的大量等待队列而设计。
沟通也是CTP自己承认需要改善的问题。
在当天下午的另一场论坛中,Farrelly表示:
“我们可以做得更好,也应该做得更好。”
“We could do better and should do better.”
但他同时清楚划出了监管机构的边界:
“我们不是你们的顾问。”
“We’re not your consultant.”
FDA不能替申请人设计研究,也不能提前保证某一种研究设计一定能够解决所有审评问题。
但CTP可以尝试更早、更明确地告诉申请人:哪些科学问题对监管决定真正重要。
FDLI因此也成为CTP与受监管产业之间一个高度集中的政策沟通窗口。
CTP一方面说明自己准备改变什么,另一方面也公开解释哪些问题仍然受到人员、制度和历史积压制约,以及它希望企业自身作出哪些改变。
CTP在改变,也要求行业改变
从纽约到华盛顿,CTP向行业传递的信息总体保持一致。
监管机构表示,希望提高规则清晰度、提高审评可预测性、更早与申请人沟通,并使产品审评更能够体现不同烟草产品类别的特点。
与此同时,制造商也被要求加强科学投入、更早与FDA沟通、提交更完整的申请、提前考虑未来供应链和产品修改,并在产品获得授权之后继续遵守监管要求、负责任地开展市场营销。
Koplow在纽约给企业的建议非常直接:
“投资科学。”
“Invest in the science.”
他随后说:
“门槛很高。它本来就应该高。但这个门槛是可以达到的。”
“The bar is high. It should be. But it’s achievable.”
他还多次把企业行为与行业公信力联系起来。
在FDLI会议上,Koplow表示,企业不仅要对产品本身负责,也要对产品如何营销、向谁营销负责。
与此同时,他也承认,许多企业已经在科学研究、青少年访问限制和监管合规上投入大量资源,并表示CTP希望与遵守规则的企业合作。
CTP向行业释放的信息因此具有双向性:一方面,监管机构公开承诺让审评流程更加可操作、更具可预测性;另一方面,流程改善并不会降低申请人提供可信科学证据的责任,也不会减轻企业在产品授权之后的合规义务。
什么没有改变
围绕试点、产品类别针对性工具和审评效率的密集讨论,容易让当前变化显得比实际情况更加激进。
但一些核心边界仍然明确。
APPH法定标准没有改变。
青少年保护仍然是FDA进行人口层面公共卫生评估的重要组成部分。
CTP没有宣布建立按产品类别直接授权的体系。
审评精简也不意味着降低科学标准。
尤其是FDLI关于category-based review frameworks的论坛,并不能证明FDA已经采用了按产品类别直接授权的制度,也不能证明CTP准备放弃针对具体产品逐一开展PMTA审评,或者以建模、共识标准直接取代现有科学证据要求。
真正正在改变的,是围绕这一法定标准运转的机制。
不同产品类别能否采用更有针对性的审评问题;
已经积累的科学知识能否得到更有效利用;
申请人与审评人员能否把更多注意力集中在真正影响监管决定的证据;
已经获得授权的产品发生修改之后,能否采用与修改性质和复杂程度更加匹配的审评路径;
以及监管机构能否让申请人更清楚地知道,一份申请从进入系统到最终决定究竟需要多长时间。
从9月25日纽约NAS,到9月28日FDA宣布重新评估PMTA框架,再到10月6日华盛顿FDLI一整天的密集讨论,这些原本分散的信息正在形成一幅更加完整的监管图景。
其目标并不只是加快产品审评。
更大的目标,是在现有公共卫生法定标准之下,让美国合法烟草产品市场更加有效运行:保护青少年,减少未经授权产品的影响,并让仍然继续吸烟的成年人能够更有效地获得经过科学审评、可能降低持续吸烟危害的替代选择。
CTP能否真正实现这一目标,不仅取决于试点、新的审评工具和未来规则制定,也取决于监管机构能够获得多少科学人员和制度权限、企业提交申请的质量,以及目前正在推进的流程改善能否承受持续庞大的申请量压力。
2Firsts将继续关注美国烟草和尼古丁市场及监管政策的发展,并持续带来来自美国一线的现场报道。
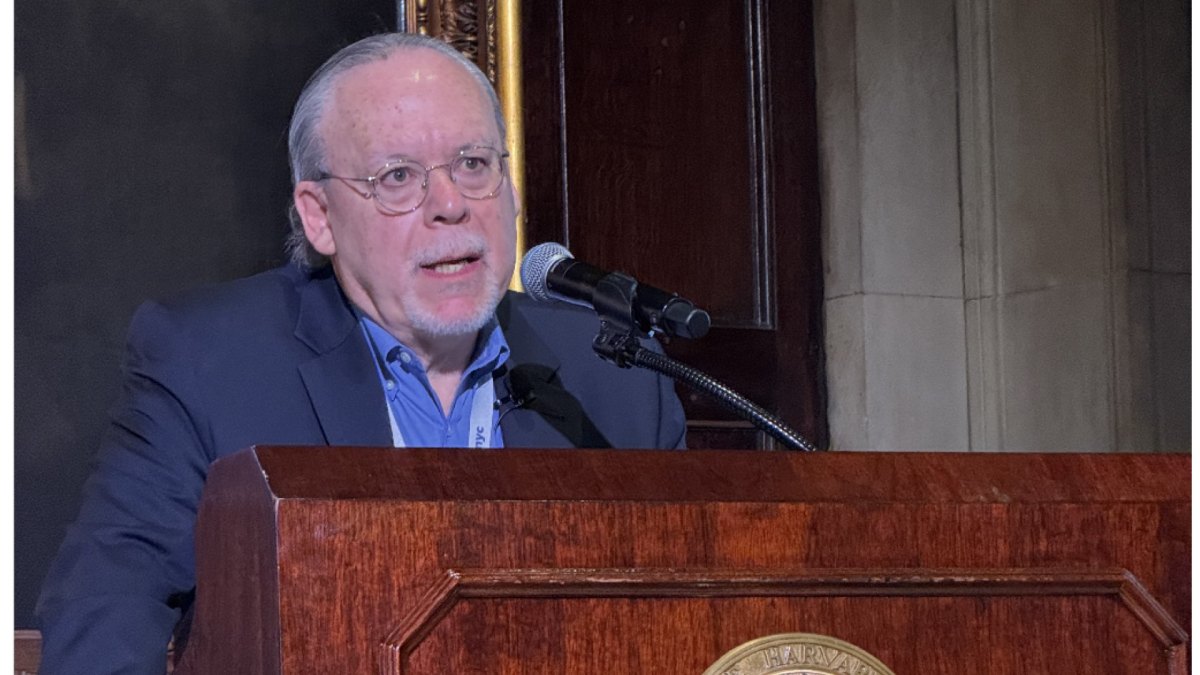
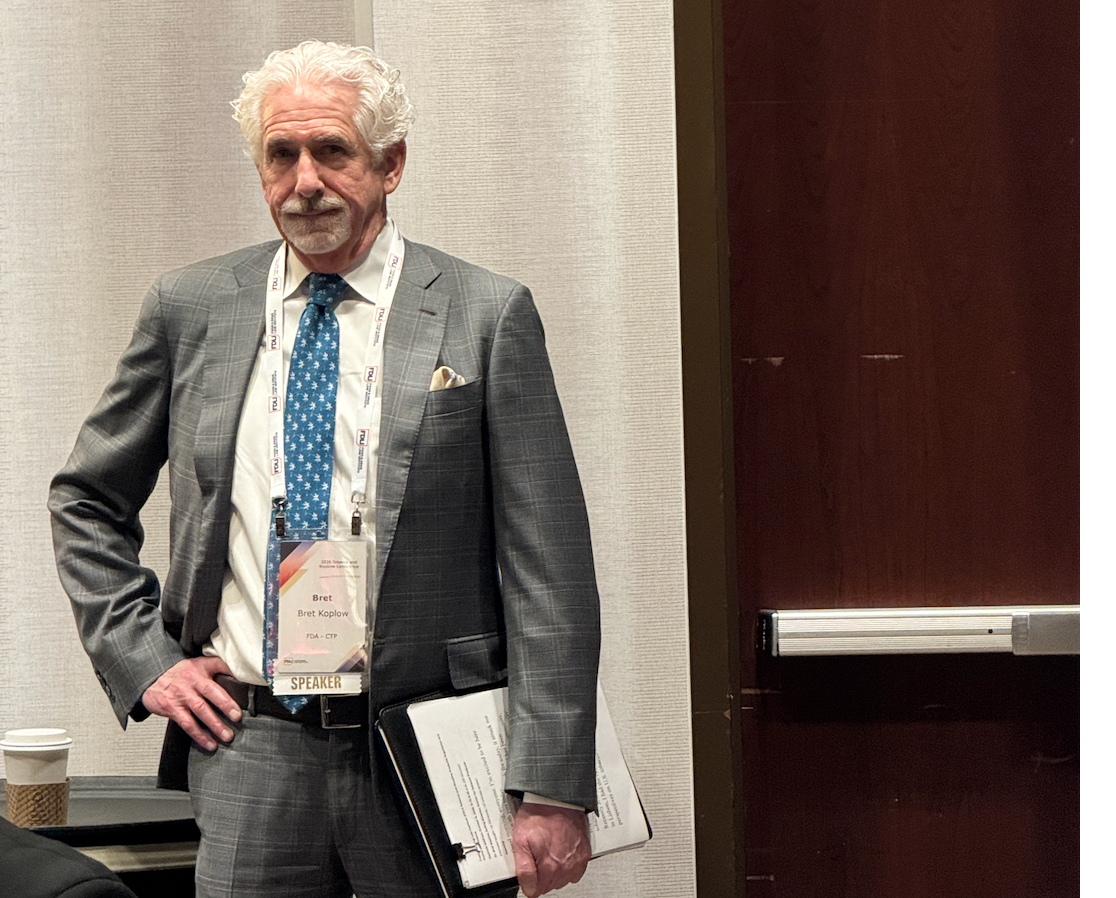
封面图:FDA烟草产品中心(CTP)主任Bret Koplow在华盛顿举行的2026 FDLI烟草和尼古丁产品监管与政策会议现场等待上台演讲。图片来源:2Firsts。
欢迎向 2Firsts 提供相关线索、投稿、联系访谈或针对本文发表评论。
请联系:info@2firsts.com,或在 LinkedIn 上联系两个至上 2Firsts CEO 赵童(Alan Zhao)。
声明
1. 本文仅供专业研究用途,聚焦行业、技术与政策等相关内容。文中涉及的品牌与产品,仅为客观描述之目的,不构成对任何品牌或产品的认可、推荐或宣传。
2. 含尼古丁产品(包括但不限于卷烟、电子烟、加热烟草、尼古丁袋)具有显著健康风险。使用者须遵守其所在辖区的相关法律法规。
3. 本文不应作为任何投资决策或相关建议的依据。对于内容中的任何错误或不准确之处,2Firsts不承担直接或间接责任。
4. 未达到法定年龄的个人禁止访问或阅读本文。
版权声明
本文为2Firsts原创内容,或转载自第三方来源并已明确标注出处。其版权及使用权归2Firsts或原始版权所有方所有。任何个人或机构未经授权,不得复制、转载、分发或以其他形式使用本文内容,违者将依法追究法律责任。
如有版权相关事宜,请联系:info@2firsts.com
AI辅助声明
本文部分内容可能借助AI工具完成翻译或编辑,以提升效率。但由于技术限制,可能存在误差。建议读者参考原始来源以获取更准确的信息。
欢迎读者指出可能存在的问题,请联系:info@2firsts.com